-

-
深圳市中净环球净化科技有限公司
- 咨询热线:燕生
18098978678


热门搜索:
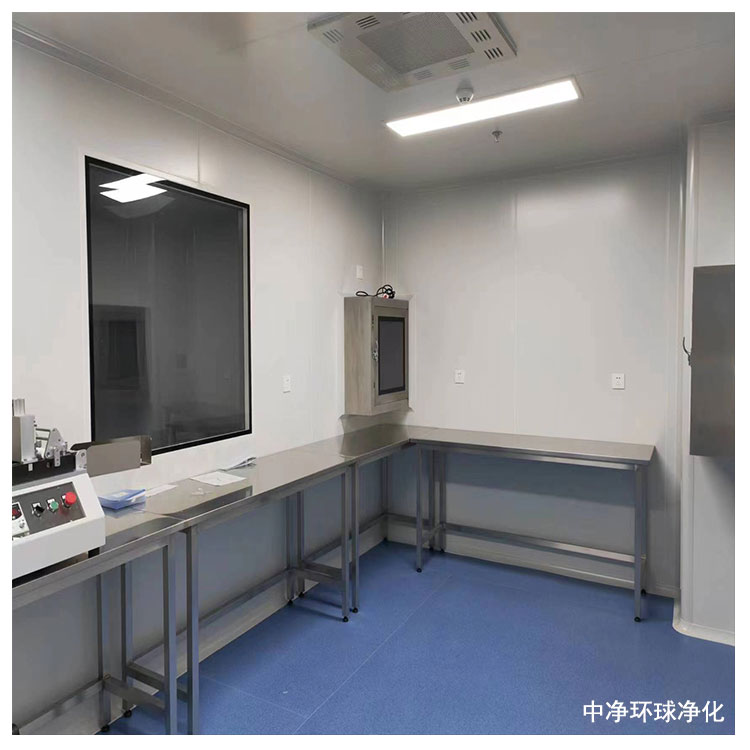
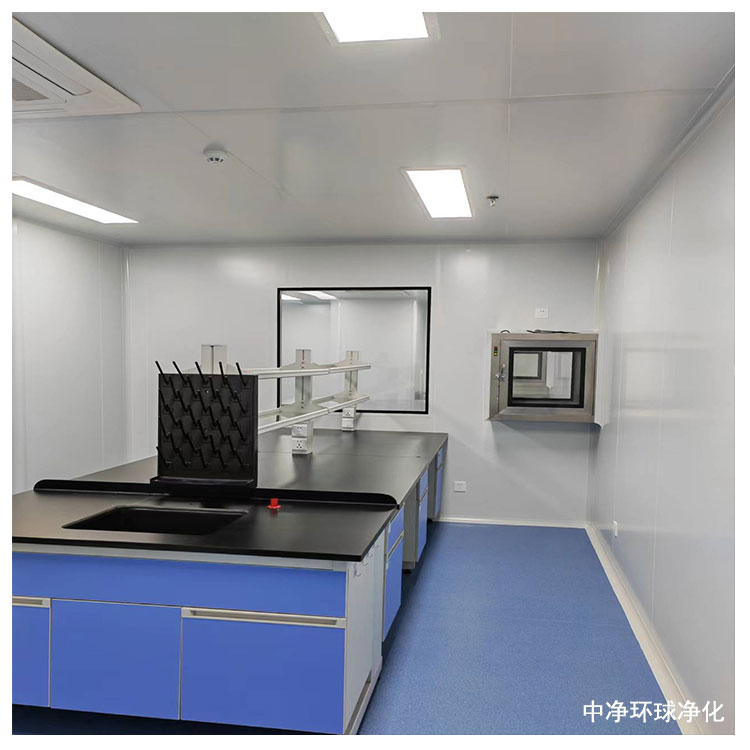
中净环球净化可提供植入医疗器械车间、医疗器械净化车间、医疗器械无菌车间咨询、规划、设计、施工、装修改造等配套服务。
设计开发
企业产品的设计开发的相关控制要求,应满足《医疗器械生产质量管理规范》及《医疗器械生产质量管理规范附录植入性医疗器械》的相关内容。
(一)设计开发控制程序文件中一般应明确设计策划、设计输入、设计输出、设计评审、设计验证、设计确认、设计更改、设计转换等方面的内容。
(二)风险管理的要求可以作为设计开发程序的一部分,也可以制定单的文件。应制定风险的可接受水平准则,并将医疗器械产品的风险控制在可接受水平,风险管理可参考《医疗器械 风险管理对医疗器械的应用》(YY/T0316);动物源性医疗器械的风险管理参考《医疗器械生产用动物组织及其物》(ISO 22442))。
(三)设计开发的输入应明确设计开发新产品的预期用途、性能、使用性能和法律法规要求及针对风险应采取的控制措施。
(四)应明确设计转换相关要求,并通过设计转换活动确定终的生产工艺书、检验规程、原材料详细技术要求、生产设备清单。设计转换活动的有效性应进行评审。
(五)应按照设计策划的要求进行设计验证。验证的方法可采用:产品检测、型式试验、变换方法计算、文件评审、与已经证实的类似设计比较。
(六)对于有源植入性医疗器械,其设计与制造应当将与能源使用有关的风险,特别是与绝缘、漏电及过热有关的风险,降至。
(七)对于含有同种异体材料、动物源性材料或生物活性物质等具有生物风险类的植入性医疗器械,在研制开发过程中应当对相关材料及生物活性物质的生物性进行验证并形成文件。
(八)研制加工工艺应当对各种助剂的使用及对杂质(如残留单体、小分子残留物等)的控制情况进行验证并形成文件。
中净环球净化可提供植入医疗器械车间、医疗器械净化车间、医疗器械无菌车间咨询、规划、设计、施工、装修改造等配套服务。
医疗器械车间产品质量控制(三)
(五)产品放行
企业生产所需的外购、外协零配件、原辅材料和过程产品应在检验或验证合格后才投入使用或转入下道工序。终产品的出厂检验报告应与企业规定的出厂检验项目及要求一致,并在其全部出厂检验项目合格后由经授权的检验人员及生产放行或产品放行人员签字。
企业应保持产品符合要求的证据(如检验或验证记录)。产品放行应经有权放行产品的人员的批准,应对有权进行生产放行和产品放行的人员进行书面任命。终产品的自测检验报告所代表的产品应与生产记录的产品批号相符。
生产放行或产品放行可参考原食品药品监督管理总局《医疗器械生产企业质量控制与成品放行指南》,涉及无菌试验项目的可参考原北京市药品监督管理局印发的《医疗器械无菌试验检查要点指南(2010版)》。
(六)留样要求
1. 企业应根据产品留样目的确定留样数量和留样方式(按生产批或批等留样),根据产品及生产工艺特点制定留样管理办法,明确留样的数量、时间、观察方法等内容,并保持留样观察记录。
2.企业应根据制定的留样管理办法建立留样室,并按规定进行留样。企业应建立与留样需求相适应的立留样空间,留样室的环境应满足产品质量特性的要求,产品的留样数量及方式应与企业相关要求一致,并与留样台账一致。
3.企业留样的产品一般作为产品稳定性试验或仲裁使用。留样可分为一般留样及留样。企业应根据留样目的选择留样方式及留样数量,但应确保无菌植入性医疗器械每个批均应留样。
中净环球净化可提供植入医疗器械车间、医疗器械净化车间、医疗器械无菌车间咨询、规划、设计、施工、装修改造等配套服务。
医疗器械车间产品质量控制(一)
(一)设备校验
企业应特别注意定期对检测设备进行校准或检定,并应予以标识和保存记录。企业应对计量器具的管理和控制形成文件,并根据文件的要求制定计量器具的台帐和计量校准计划,保存检定或校准的记录及检定证书等。对于企业自校的检测设备,程序中应对校准方法作出规定并保持记录。对于校准的计量器具,企业应对该计量器具的测量公差及不确定度是否满足检测要求进行评价,并保持记录。
当检验和试验装置不符合要求时,应对以往检验和试验结果的有效性进行评价,对该设备和任何受影响的产品采取适当的措施,并保持对设备进行校准和验证的记录。
(二)软件确认
对产品检验中使用的对检测结果有影响的计算机软件,企业应在使用前进行确认,并备注软件版本信息。当软件更改、受计算机病毒侵害等情况发生时,企业应进行再确认。检测过程中用到的对检测结果有影响的软件都应在确认范围内,包括嵌入式软件或电脑用软件等,如气相色谱仪、三坐标测量仪等设备的使用软件。检测数据或测试数据应满足可复现,不可复写及防篡改的要求,由专人管理使用,配备账号密码等访问使用权限。
(三)实验室管理
企业应具有与生产的产品和生产能力相适应的无菌检测室。对于新建实验室的,企业应分别建立万级下局部百级的无菌检验室、微生物限度室和阳性对照室,并应确保、物流的相对立。阳性对照室应配备生物柜。
企业应建立有满足出厂检测能力的试验室,并应对产品按批进行出厂检验。检验项目可验证原材料检验报告,但必须通过论证,例如产品出厂检验要求中的材料可验证原材料检验报告,金属材料铸造可提供每炉质保书或委托检测的报告,锻造件应提供材质报告,铸造件内部的质量应逐件进行X射线检查等。
应特别注意,对产品按批进行出厂检验时,企业应记录所有检验和试验人员的姓名、职务和检验日期。
中净环球净化可提供植入医疗器械车间、医疗器械净化车间、医疗器械无菌车间咨询、规划、设计、施工、装修改造等配套服务。
生产管理(五)
(七)生产记录
企业应建立从原料投入到产品出厂过程的批生产记录,并按批保存归档。应规定每批应形成的记录,内容应真实、完整、可追溯。生产记录的更改应受控,不得随意更改内容或涂改。
(八)标识及可追溯性
1.在产品实现的全过程中应按规定方法对产品进行标识。标识应明显、牢固、,便于区分和识别,能够防止混用并能实现追溯。应制定产品检验和试验状态进行标识的程序文件,并确保只有所要求的检验和试验合格的产品才能被放行。
2.可追溯性程序文件应符合要求,批记录应证实可实现追溯过程记录,内容应能满足原料采购、生产数量、入库数量、销售数量的追溯要求。可追溯要求记录应当包括可能导致终产品不满足其规定要求的所用的原材料、生产设备、操作人员和生产环境等记录。
3.植入性医疗器械应标记生产企业名称、批号,以**其可追溯性。如果标记会影响产品的预期性能,或因产品体积或物理特性难以清晰标记,上述信息应使用标签或其它方法标示。
4.每一个小包装单元都应有的标识符(如:序列号、日期、批代码、批号等)可以追溯到生产过程中使用的组件、原材料、设备、工作环境、操作人员和顾客等。
(九)动物源性及同种异体医疗器械生产管理要求
动物源性医疗器械和同种异体医疗器械生产企业在生产过程中应满足《医疗器械生产质量管理规范》及《医疗器械生产质量管理规范附录植入性医疗器械》的相关内容,应注意以下方面:企业应当对供体的控制、防护、试验及处理提供有效**措施,确认灭活、去除病毒和其他原体工艺过程有效的方法;应当建立废弃的动物和人体组织的处理程序和记录,在受控条件下进行处理;操作区和设备应当便于清洁;洁净室(区)和需要的区域,应当选择使用一种以上的方式并进行检测等。