-

-
深圳市中净环球净化科技有限公司
- 咨询热线:燕生
18098978678


热门搜索:
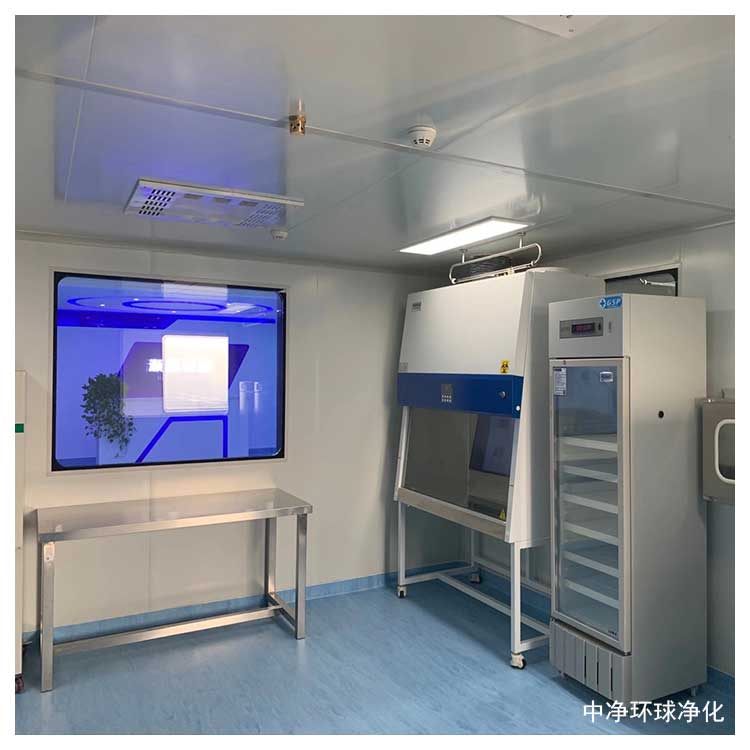
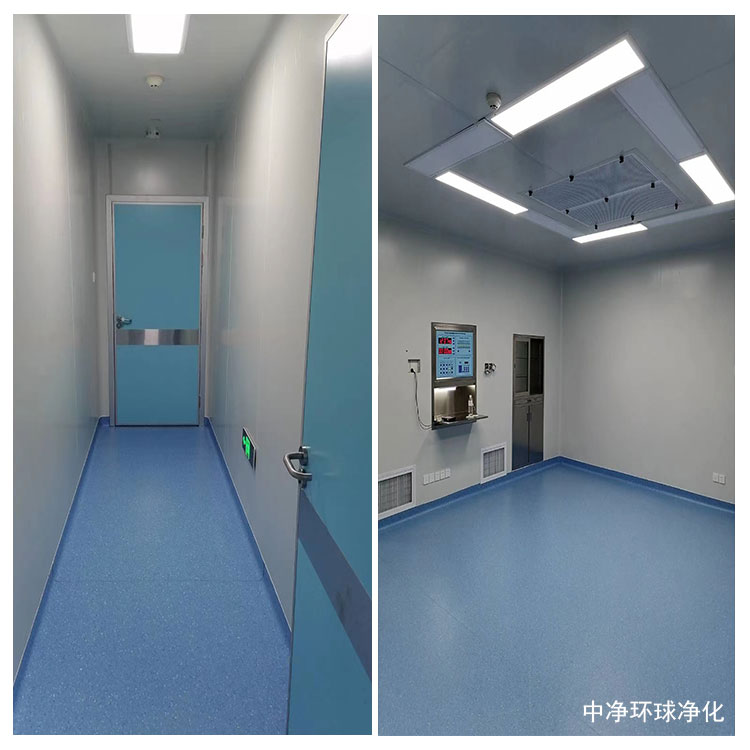
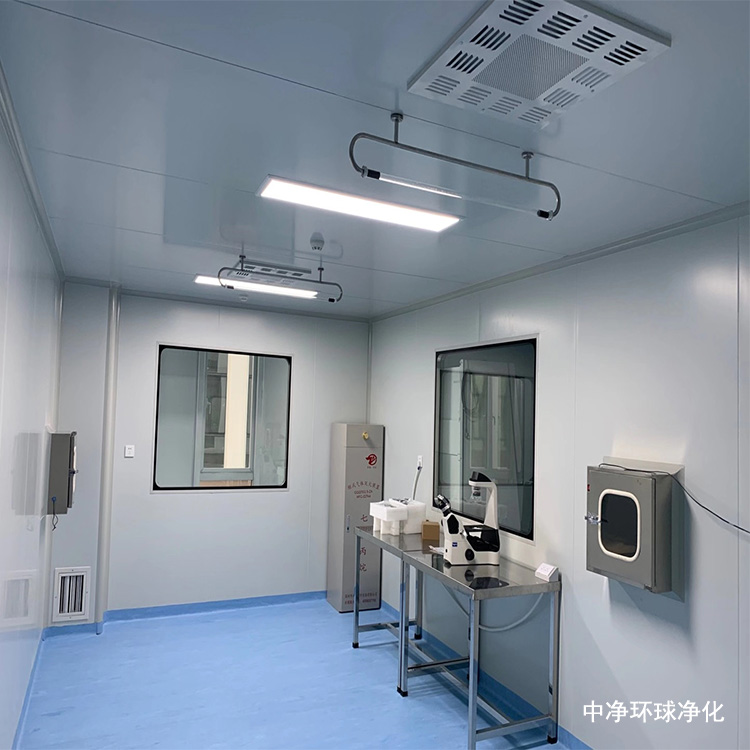
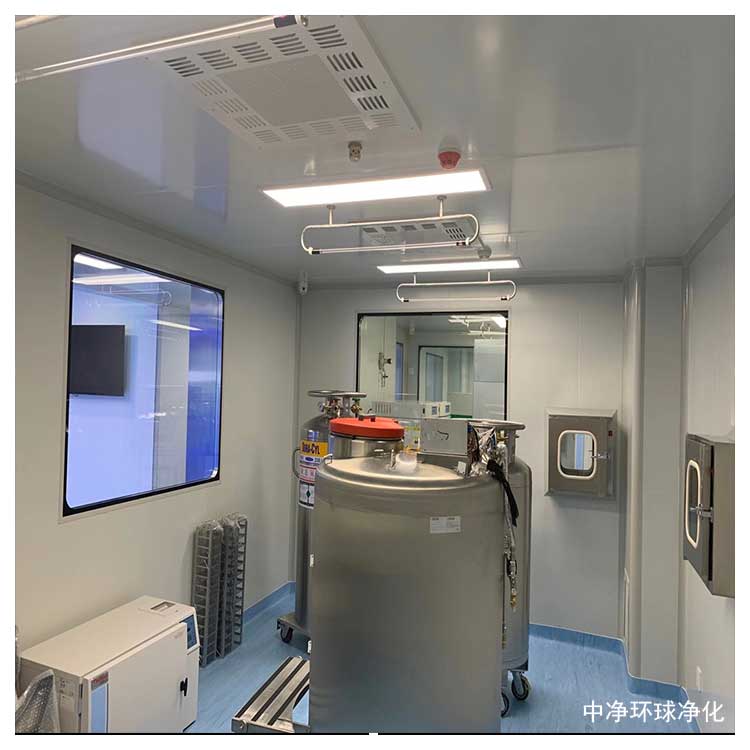
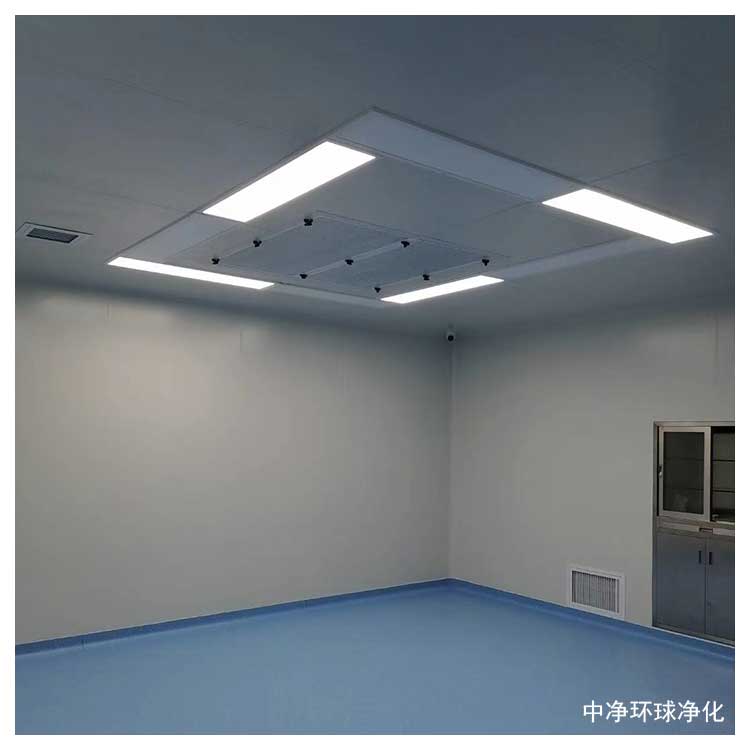
中净环球净化可提供GMP车间、GMP厂房、GMP实验室、兽药无菌室、兽药净化车间、兽药洁净室的咨询、规划、设计、施工、安装、改造等配套服务。
配电
1.医药工业洁净厂房的用电负荷等级和供电要求,应根据现行标准《供配电系统设计规范》GB 50052的有关规定和生产工艺确定。净化空气调节系统用电负荷、照明负荷宜由变电所专线供电。
2.医药工业洁净厂房的电源进线应设置切断装置。切断装置宜设置在医药洁净区域外便于操作管理的地点。
3.医药工业洁净厂房的消防用电设备的供配电设计应符合现行标准《建筑设计防火规范》GB 50016的有关规定。
4.医药洁净室内的配电设备应选择不易积尘、便于擦拭和外壳不易锈蚀的小型加盖暗装配电箱及插座箱。医药洁净室内不宜设置大型落地安装的配电设备,功率较大的设备宜由配电室直接供电。
5.医药工业洁净厂房内的配电线路宜按生产区域设置配电回路。
6.医药工业洁净厂房通风系统的配电线路宜根据不同防火分区设置配电回路。
7.医药洁净室内的电气管线宜敷设在技术夹层或技术夹道内,管材应采用非燃烧体。医药洁净室内连接至设备的电线管线和接地线宜暗敷。明敷时,则电气线路保护管应采用不锈钢或其他不污染环境的材料,接地线应采用不锈钢材料。
8.医药洁净室内的电气管线管口,以及安装于墙上的各种电器设备与墙体接缝处均应密封。
中净环球净化可提供GMP车间、GMP厂房、GMP实验室、兽药无菌室、兽药净化车间、兽药洁净室的咨询、规划、设计、施工、安装、改造等配套服务。
工艺对各的要求以及与之关系
1. 洁净室工艺生产所需要高纯气体包括:高纯的氢气。氧气,氮气,,氮气,氖气和压缩空气等。
2. 其中用量以氢气和氮气为多,纯度以电子工业中的半导体器件和集成电驴制作为危险性以氢气和氧气为。
3. 高纯气体在总体设计中应重点考虑的问题是,气体的生产(来源),纯化,输送和*措施。
4. 洁净厂房气体室的主要功能是控制送到厂房的气体,包括切断,减压与压力调节,计量测定气体的流量,温度等参数以及必要时检测气体的纯度。
5. 气体室应尽量靠近洁净生产区的用气点,以缩短管线,减少污染,方便管理。
6. 洁净厂房的高纯气体供气室不应放在洁净生产区内,以减少油污和污染,同时为了运桔钢瓶的方便,宜布置在底层。
7. 洁净厂房的电气设计包括强电,弱电和自动控制三个方面的平时运送和火灾期间所使用的内容。
8. 强电不分包括供电,电力和照明,弱电部分包括广播,电话,闭路电视,报警和消防,自动控制包括温,湿度与微正压的控制,冷冻站,空压站,纯水与气体的净化站以及自动灭火设施等的控制。
9.照明灯具在吊灯上时布置要同风口,工艺安装相协调,这三部分在吊顶上的开口都不是可以任意安排的。
10.照明除要均匀布局外,还要注意工艺设备布置和操作需要以及需让开风口等。
11.在各间设备开关时,一万级区域内尽量不设置开关,需要时以设在缓冲区内。
12.在洁净厂房中排水也是一个相当重要的问题,安排不好将会影响和污染洁净室。
13.一般说100级,1万级区域内不宜设地漏,若需要可以设加盖地漏。
14.由于制剂车间内有不同级别的洁净区,而不同洁净区之间需要相互联系工作,因此一般需要设置电话,并视洁净区大小和岗位来决定设置台数。
15.按GMP规定洁净室内应设报警装置,发生火灾危险时发出报警信号。
16.制剂工艺与土建之关系比其他工艺与土建关系更为密切,在不知时要与土建,通风等进行密切配合和综合考虑。
17.工艺流程和工艺设备选定后既要满足工艺流程的条件又要照顾到土建上平立面的安排,加大门,*门,楼梯间,卫生间以及制剂厂房特的管井位置。
18.制剂长洁净室空调送回风形式有,**送**回,**送下回,**送测回。
19.在洁净厂房的设计中,无菌压缩空气,无菌衣处理,室内及器具,管道的消毒等一系列工艺是其重要的,是**贯彻GMP要求的重要一环。
20.流程中采用无油空压机和冷冻干燥器,不需要干燥机,吸附剂。
21.由于洁净室中的灰尘来源于建设物的占5%,来源于通风换气的占15%,来源于人的占80%。
22.为了加你少人的因素带入的灰尘,故对工作服的要求也就特贴慎重。23.无菌衣采应采用无纤维脱落的尼龙制品或绸制品,这二种服装的消毒方法也不一样。
24.无菌室内的消毒,过去采用*紫外灯,单紫外灯灭菌力随时间增加而减吃。
中净环球净化可提供GMP车间、GMP厂房、GMP实验室、兽药无菌室、兽药净化车间、兽药洁净室的咨询、规划、设计、施工、安装、改造等配套服务。
QC检验实验室检查要求和方法。美国FDA规定:药企检验实验室至少每两年接受一次的、综合性的cGMP检查。为确保实验室检查的效果,美国FDA会组织具备知识和丰富经验的药检实施现场检查。检查组对实验室原始数据及实验规程、方法和设备(包括其维护和校准)以及方法验证数据进行考察,从而对实验室的运行情况、工作人员的技术能力和实验室*质量控制的过程做出综合评价。检查组还关注标准操作规程是否*、恰当,是否符合检验项目的要求,实验操作是否符合规程。此外,检查组还检查色谱和光谱数据以考察产品杂质的控制情况;检查不成熟的实验技术以及仪器缺乏校准的情况;检查不合格产品批次、重新检验的批次、退货批次、返工批次、不合格但又被放行的批次的相关检验情况。
实验室检查的重点。美国FDA制定了性和针对性强的检查内容,包括:不合格的检验结果、不合格产品、复验、重新取样、分析结果的平均值计算、混合取样及检验、微生物检查、实验室原始记录及相关文件、实验室的标准溶液、方法验证、仪器与设备、原料分析、中间实验(生产过程中半成品的检验)、稳定性试验、生成实验数据的计算机系统、实验室管理等。
计量认证和实验室认可的基本目的均为规范实验室的管理,**实验室检验能力及检测结果的客观性,确保出具的数据真实、准确、可靠。二者实施的主要依据均为《检测和校准实验室能力认可准则》(ISO/IEC 17025),在确保建立完善质量体系的前提下,强调以科学的组织形式,明确程序及执行过程的规范化和标准化,并确保检源的合理配置和供应,实现管理和技术上的统一。
药品检验所实施计量认证和实验室认可,有利于建立完善的质量管理体系,将质量目标分解到各个层级和个人;明确和细化了各级人员的职责和权限,促进了检验和管理工作规范化、程序化;确保了实验室具备良好的工作环境,配置与所开展的检验项目相适应的仪器设备,并加强对仪器设备管理等;有利于检验机构全体人员切实转变观念,增强质量意识,自觉执行文件,不断提高综合素质;有利于促进检验工作的持续改进和不断完善,使质量管理活动进入良性循环,有效的规范管理。
环境
无菌药品生产企业,在生产车间核心区域监测到微生物污染物,说明药品无菌生产过程存在微生物污染的*隐患。为避免人源性微生物污染带入药品生产车间,各国«药品生产质量管理规范»(GoodManufacturingPractice,GMP)均要求从事药品生产的人员必须经过培训,严格按照无菌操作进行更衣、清洁和消毒工作。
但从药品生产企业的环境微生物污染结果可以看出,性微生物污染仍以人源性葡萄球菌属为主。因此,我国药品生产企业仍需要不断加强人员的无菌操作意识,加强环境灭菌消毒的管理和。
从各区域微生物分离数量看,不同洁净级别区域之间的空气微生物污染程度,由低洁净级别向高洁净级别递减,符合区域隔离和空气净化的规律。但表面微生物污染程度在各洁净级别之间的差异不大。究其原因,一方面可能是由于人员表面接触带来的交叉污染;另一方面则可能是由于消毒频次和消毒剂效力问题导致的残留污染。因此,应该重视不同洁净级别之间的表面微生物,特别是两个区域连接部分的隔离效果和消毒**,以防止污染物轻易地从污染区流入高洁净级别区域。
中净环球净化可提供GMP车间、GMP厂房、GMP实验室、兽药无菌室、兽药净化车间、兽药洁净室的咨询、规划、设计、施工、安装、改造等配套服务。
剂可能涉及到的风险因素:对剂进行质量风险控制管理,无论是采用HACCP法还是FMEA法,实施过程中需考虑的风险因素有很多方面。风险因素:生产环境是否定期;净化空调系统是否处于良性运作状态;各类空间洁净指标(尘埃粒子、浮游菌或沉降菌)是否处于*范围内;生产过程,洁净指标动态的执行情况及监测结果。洁净生产区域清洁与消毒;生产现场的清洁与消毒;生产设备的清洁与消毒;工艺制水系统的清洁与消毒;直接接触药品的内包装材料(输液瓶、胶塞等)清洗是否达到规定的洁净度。上述各项清洁消毒措施实施后,要确认在下次生产时,各项清洁消毒措施是否在有效期内。
设备方面的风险因素包括:(1)设备的定期维护和校验;是否定期再验证;关键生产设备是否**在使用时校验和再验证的有效期内;(2)设备是否存在设计不合理的地方;发现缺陷是否及时改进;(3)设备是否处于功能完好状态,有无存在临时性功能故障影响正常生产继而危及产品质量的情形;(4)公用设施的完整性。如:净化空调系统;工艺用水系统(贮罐、管道、包括水过滤设备及空气呼吸口的定期清洗、消毒,滤器完整性检测);压缩空气系统;保护性氮气供应系统;纯蒸汽发生器等;(5)产品终灭菌系统:输液灭菌柜的功能完好性及灭菌性能的稳定性。
人员因素产生的风险包括:(1)员工的差错。技能或经验缺乏所致差错;违反操作规程所致差错;对生产过程本身的认识存在误解所致的人为差错;(2)培训的实施情况。员工是否经上岗前的培训,完全懂得岗位操作;员工的操作是否规范,有无因操作失误而给产品质量带来风险的可能性存在(如混药,或未灭菌品混入已灭菌品中等,设置灭菌参数出错或更改灭菌条件等人为失误);进入车间洁净区是否按要求洗手、更衣、消毒等。
原辅料及包装材料存在的风险包括:(1)辅料的生物指标符合性(微生物限度、热原或内)。包括投产所用的用水的化学及生物学指标的符合性;(2)产品包装的完整性。有无因包装破损使得产品遭受外界污染的现象。如包装自身的原因,生产环节有无影响产品包装完整性的因素(如设备运行过程给包装造成损坏等)。
生产过程中可能存在的风险包括:(1)洗瓶机洗瓶效果。毛刷的对正性;洗瓶机的冲水压力;碱液的浓度和压力;(2)洗瓶机洗瓶效果。精洗机的冲水压力(纯化水及用水)、水柱的对正性;(3)灌装机的清洗效果。纯蒸汽的灭菌效果;灌装各部件的放置时间;(4)瓶塞的清洗效果。瓶塞的洁净度(可见异物)、生物负荷;(5)保护性气体(高纯氮)。气体纯度、压力、尘埃粒子及微生物指标的符合性;(6)轧盖机的轧盖效果。轧盖力的大小能否**包装的完好性(轧盖力是否适中,能**轧盖的松紧度达到理想状态,但又不影响外观,不对轧盖后的输液瓶口的完好性造成影响);(7)输液灭菌柜灭菌效果。产品的装载形式、灭菌时的工作压力、灭菌温度及时间(F0 值)、灭菌前药液的生物负荷;(8)灭菌前后产品的隔离。产品灭菌前后的标记、有效的隔离措施;(9)配制罐、高位槽及药液输送管路等。在线清洗所用的清洗液温度、压力、清洗时间及在线灭菌的温度、蒸汽压力、灭菌时间;(10)灌装间百级区。浮游微生物数量、悬浮粒子数。
无菌生产中基本的关键要素:(1)GMP 对无菌药品生产的基本要求;(2)与无菌生产相关活动的HVAC系统;(3)不同的灭菌方法的选择;(4)无菌生产和控制过程中的质量**。
对无菌产品的GMP要求:(1)在洁净区内生产;(2)通过缓冲间进入的、物流;(3)操作隔离区:内包装材料的准备、产品制备、灌装;(4)洁净级别;(5)过滤过的空气。
无菌生产的环境卫生:(1)洁净区:频率、SOP;(2)消毒剂:定期更换、监测微生物污染、稀释、储存和加满;(3)熏蒸监测:微生物和微粒。
质量**(QA)体系贯穿于药品质量形成的全过程,是确保企业科学、规范的管理所有影响药品质量的活动,进而生产出*、有效药品的核心**。药品GMP是质量**体系的重要组成部分,通过对企业生产和质量管理等活动实施规范化管理,使企业能可靠、持续的生产出符合要求的药品。
质量控制(QC)是药品GMP有效实施的关键部分,主要以取样、质量标准及检验等内容为主,同时涵括了组织机构、文件系统和产品批准放行等内容。作为质量控制活动的主要载体,检验实验室通过规范的取样、科学的标准、明确的检验结果,为质量控制的决策制定提供有力、直观的支撑,是质量控制活动的核心。因此,检验实验室管理水平是企业实施药品GMP,建立有效质量**体系,及时发现潜在质量问题,阻止不合格药品流入市场,**药品*有效的关键因素。