-

-
深圳市中净环球净化科技有限公司
- 咨询热线:燕生
18098978678


热门搜索:
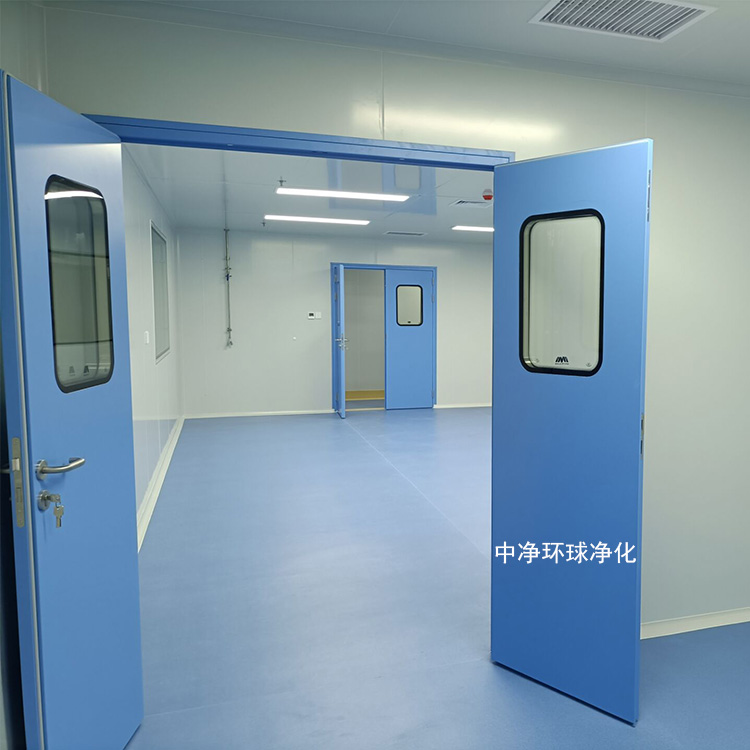
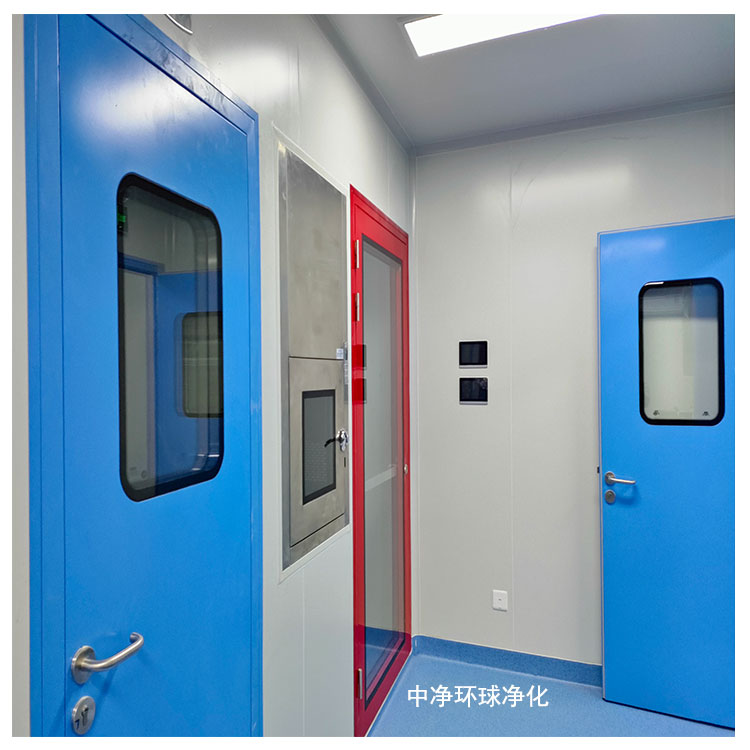

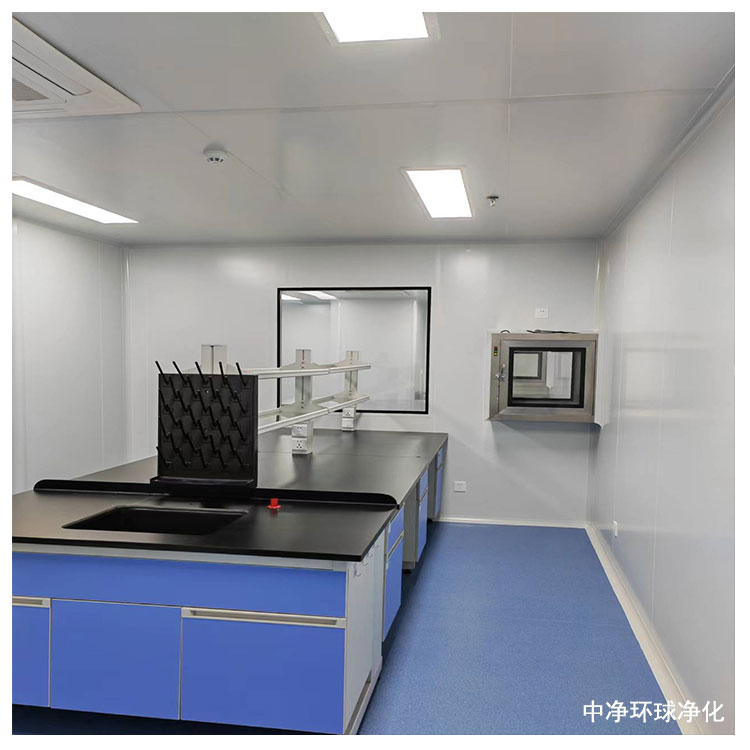
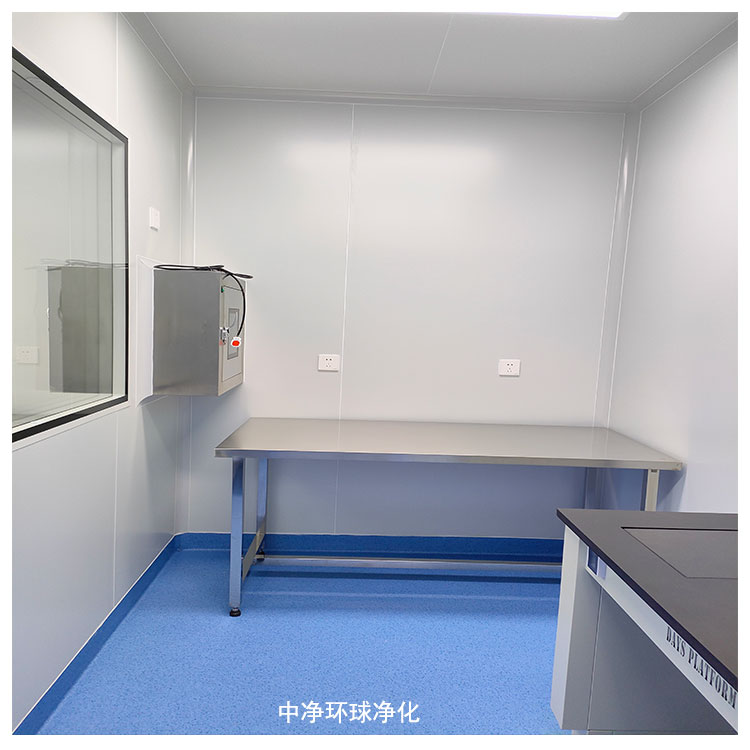
中净环球净化可提供植入医疗器械车间、医疗器械净化车间、医疗器械无菌车间咨询、规划、设计、施工、装修改造等配套服务。
医疗器械车间产品质量控制(一)
(一)设备校验
企业应特别注意定期对检测设备进行校准或检定,并应予以标识和保存记录。企业应对计量器具的管理和控制形成文件,并根据文件的要求制定计量器具的台帐和计量校准计划,保存检定或校准的记录及检定证书等。对于企业自校的检测设备,程序中应对校准方法作出规定并保持记录。对于校准的计量器具,企业应对该计量器具的测量公差及不确定度是否满足检测要求进行评价,并保持记录。
当检验和试验装置不符合要求时,应对以往检验和试验结果的有效性进行评价,对该设备和任何受影响的产品采取适当的措施,并保持对设备进行校准和验证的记录。
(二)软件确认
对产品检验中使用的对检测结果有影响的计算机软件,企业应在使用前进行确认,并备注软件版本信息。当软件更改、受计算机病毒侵害等情况发生时,企业应进行再确认。检测过程中用到的对检测结果有影响的软件都应在确认范围内,包括嵌入式软件或电脑用软件等,如气相色谱仪、三坐标测量仪等设备的使用软件。检测数据或测试数据应满足可复现,不可复写及防篡改的要求,由专人管理使用,配备账号密码等访问使用权限。
(三)实验室管理
企业应具有与生产的产品和生产能力相适应的无菌检测室。对于新建实验室的,企业应分别建立万级下局部百级的无菌检验室、微生物限度室和阳性对照室,并应确保、物流的相对立。阳性对照室应配备生物柜。
企业应建立有满足出厂检测能力的试验室,并应对产品按批进行出厂检验。检验项目可验证原材料检验报告,但必须通过论证,例如产品出厂检验要求中的材料可验证原材料检验报告,金属材料铸造可提供每炉质保书或委托检测的报告,锻造件应提供材质报告,铸造件内部的质量应逐件进行X射线检查等。
应特别注意,对产品按批进行出厂检验时,企业应记录所有检验和试验人员的姓名、职务和检验日期。
中净环球净化可提供植入医疗器械车间、医疗器械净化车间、医疗器械无菌车间咨询、规划、设计、施工、装修改造等配套服务。
采购(二)
(五)采购验证和确认
1.企业应按规定的程序和方法实施采购验证。应制定采购产品的进货检验规范,明确检验项目、抽样方法、判定准则等。采购验证方式一般包括审查供方的第三方认证情况、符合性材料、检验报告等。企业应保存采购验证记录。
2.企业对所用的初包装材料应进行选择和/或确认,所用初包装材料应不会在医疗器械的包装、运输、贮存和使用时对产品造成污染。
3.初包装材料应符合《终医疗器械包装》(GB/T19633)的要求,其生产环境应与产品的生产环境相适应。与无菌植入性医疗器械的使用表面直接接触、不清洗即使用的初包装材料,其生产环境洁净度级别的设置宜遵循与产品生产环境的洁净度级别相同的原则,使初包装材料的质量满足所包装植入性医疗器械的要求,若初包装材料不与无菌植入性医疗器械使用表面直接接触,应在不低于30万级洁净室(区)内生产。
4.应对初包装材料进行验证,验证方案一般应包括如下内容:密封抗拉强度、封口剥离特性、渗漏试验、封口参数试验、抵抗力试验、加速老化试验等,可参考《无菌医疗器械包装试验方法*1部分加速老化试验指南》(YY/T0681.1)。包装封口确认可参考原北京市药品监督管理局印发的《无菌包装封口过程确认检查要点指南(2013版)》。
(六)动物源性医疗器械和同种异体医疗器械采购要求
对于动物源性医疗器械和同种异体医疗器械的相关采购,应满足《医疗器械生产质量管理规范》及《医疗器械生产质量管理规范附录植入性医疗器械》的相关内容,并应满足以下要求:
1.企业应制定用于医疗器械的动物源性和同种异体材料控制文件,如灭活或去除病毒和其他原体的工艺文件、供体筛查技术要求。
2.与供方签订的采购协议书中应**供体(材料)来源的、检疫的完整性和可追溯性,明确供体是用来生产医疗器械的产品。应当保存供者志愿捐献书。在志愿捐献书中,应当明确供者所捐献组织的实际用途,并经供者本人或其法定代理人或其直系亲属签名确认。
3.对供方资质的评价报告应包括:供方合法性、能力评价,并保存供应单位相关明、动物检疫合格证、动物防疫合格证,执行的检疫标准、供体病原体及必要的血清学检验报告等资料。
4.对供方控制的证据至少应包括:动物的来源、动物的繁殖和饲养条件、动物的健康情况等。
5.使用方的措施至少包括:明确动物种群来源并可溯源、使用无特定病原体的动物、定期进行有无相关病毒抗体的检查等。
中净环球净化可提供植入医疗器械车间、医疗器械净化车间、医疗器械无菌车间咨询、规划、设计、施工、装修改造等配套服务。
医疗器械车间厂房与设施
企业的资源管理包括对工作环境和基础设施的管理,应满足质量管理体系运行的需要。植入性医疗器械生产企业应具有与所生产的医疗器械相适应的工作环境和基础设施,并应满足与产品的生产规模和质量管理要求相符合的生产能力。
(一)环境控制总体要求
1.企业所具有的生产环境应做到卫生条件好、空气清新、大气含尘、含菌浓度低、无有害气体、自然环境好。生产厂房周围应达到四无(无积水、无杂草、无垃圾、无蚊蝇孳),宜无土地。厂区周围应绿化,不应种植易发散花粉的植物。厂区主要道路的设置,应符合与物流分流的要求。周围道路面层,应采用整体性好,发尘少的材料。生产区、生活区、行政区及区布局应合理,不应对净化厂房造成污染,应避免有空气或水等的污染源,并应远离交通干道、货场等。车间位置应合理设置,并应有相应的、通风等设施,其设计、建造和使用应符合生产及其他有关规定。
2.企业应根据所生产的植入性医疗器械的质量要求,确定在相应级别洁净室(区)内进行生产的过程,避免生产中的污染。空气洁净级别不同的相邻房间之间的静压差应大于5帕,洁净室(区)与非洁净室(区)的静压差应大于10帕,阳性间与周围区域应保持相对负压。必要时,相同洁净级别的不同功能区域(操作间)之间也应当保持适当的压差梯度。不同洁净度级别洁净室(区)之间应有指示压差的装置,洁净室(区)空气洁净度应从高到低、由内向外布置,洁净间内门的开启方向不应对洁净度高的区域造成污染,相邻房间的静压差不宜过高,以免产生乱流。洁净室的压差设置应合理,压差监测装置应处于正常的工作状态,便于观测,并具有检定或校准标识。
3.企业应明确洁净环境内的温湿度要求、监测频次和记录的要求。无规定的,洁净室内的温度应控制在18℃~28℃,相对湿度应控制在45%~65%,干燥间湿度一般应小于30%,并按班次监测。如有要求的,温湿度应与产品及生产工艺相适应,温湿度监测装置应处于正常的工作状态,且具有检定或校准标识。监测点应布局合理,并应对安装方式、监测灵敏度及布局合理性进行确认,空气净化送回风系统应有温湿度控制设施。
4.洁净室(区)内、物流应合理,尽量减少交叉往复现象。物流通道应设置净化设施,对生产过程中*造成污染的物料应设置出,可采用酒精擦拭、设置带风淋的双层传递窗等措施,以降低物料的微粒污染和微生物负载水平。
不同级别洁净室之间相互联系应有防止污染的措施,如气闸室或双层传递窗;洁净室(区)与非洁净室(区)之间应设置双层传递窗;传递窗或(和)气闸室应有防止同时打开的措施,措施一般采用联锁结构,或标注两边不可同时开启的警示性标识;不同空气洁净度区域之间的物料传递如采用传送带时,为防止交叉污染,传送带不宜穿越隔墙,宜在隔墙两侧分段传送;物料传递路线尽量要短,以利于操作和过程控制;传递窗、气闸室等物流通道应有如紫外灯等对产品的要求和措施。
5.企业的原料库、中间产品存放区(或库)和成品库等库房应与生产产品及规模相适应,应能满足产品生产规模和质量控制的要求。企业应制定库房管理的相关文件,明确储存条件的要求,并做好记录。企业应对库房保持一定的环境措施,必要时应有环境控制的措施或设施。对于不同储存要求的物料应配备不同储存条件的区域或设施进行储存。
6.企业的检验室和产品留样室(区)应与生产的产品及规范的要求相适应,留样产品的储存环境应与成品储存环境一致。企业所具备的检验和试验仪器设备及过程监视设备应能满足产品生产质量控制和质量管理体系运行以及质量控制的需要。
7.企业应制定生产设施维护保养规定,包括维护频次、维护方法等内容,保存基础设施维护保养记录和测试记录。若基础设施的维护保养工作外包(如净化厂房维护、制水系统维护),应保存基础设施外包维护的协议或技术要求,并保存相应记录。
中净环球净化可提供植入医疗器械车间、医疗器械净化车间、医疗器械无菌车间咨询、规划、设计、施工、装修改造等配套服务。
医疗器械车间产品质量控制(三)
(五)产品放行
企业生产所需的外购、外协零配件、原辅材料和过程产品应在检验或验证合格后才投入使用或转入下道工序。终产品的出厂检验报告应与企业规定的出厂检验项目及要求一致,并在其全部出厂检验项目合格后由经授权的检验人员及生产放行或产品放行人员签字。
企业应保持产品符合要求的证据(如检验或验证记录)。产品放行应经有权放行产品的人员的批准,应对有权进行生产放行和产品放行的人员进行书面任命。终产品的自测检验报告所代表的产品应与生产记录的产品批号相符。
生产放行或产品放行可参考原食品药品监督管理总局《医疗器械生产企业质量控制与成品放行指南》,涉及无菌试验项目的可参考原北京市药品监督管理局印发的《医疗器械无菌试验检查要点指南(2010版)》。
(六)留样要求
1. 企业应根据产品留样目的确定留样数量和留样方式(按生产批或批等留样),根据产品及生产工艺特点制定留样管理办法,明确留样的数量、时间、观察方法等内容,并保持留样观察记录。
2.企业应根据制定的留样管理办法建立留样室,并按规定进行留样。企业应建立与留样需求相适应的立留样空间,留样室的环境应满足产品质量特性的要求,产品的留样数量及方式应与企业相关要求一致,并与留样台账一致。
3.企业留样的产品一般作为产品稳定性试验或仲裁使用。留样可分为一般留样及留样。企业应根据留样目的选择留样方式及留样数量,但应确保无菌植入性医疗器械每个批均应留样。