-

-
深圳市中净环球净化科技有限公司
- 咨询热线:燕生
18098978678


热门搜索:

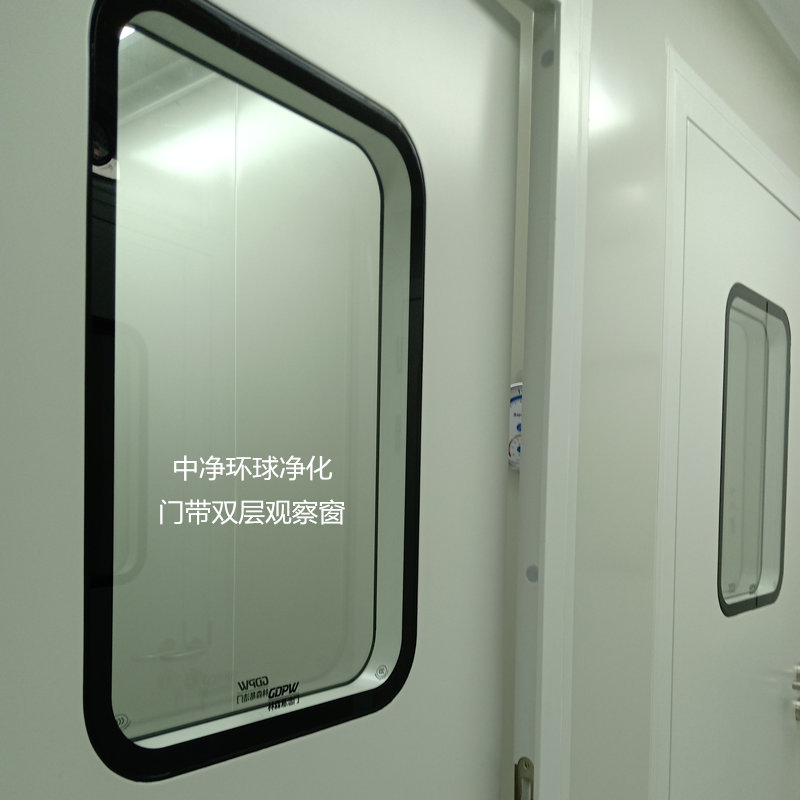
净环球净化可提供GMP实验室、GMP洁净车间的咨询、规划、设计、施工、装修改造等配套服务。
净化空气调节系统
1.1洁净室的排风系统应符合下列规定:
(1)对于甲类、乙类生产区的排风系统,,应采取防火、防爆措施;
(2)当废气中有害物浓度**过或地方排放标准时,废气排入大气前应采取处理措施;
(3)性质药品生产区的排风系统应符合本标准*9.6.2条的规定。
1.2洁净室的排风系统尚应符合下列规定:
(1)应采取防止室外气体倒灌的措施;
(2)对含有水蒸气和凝结性物质的排风系统,应设置坡度及排放口。
1.3净化空气调节系统应为洁净室的提供必要的手段和设施。当洁净室的方式需利用净化空气调节系统作为通风设施时,应配置相应的排风设施。
1.4不同净化空气调节系统的排风系统、散发粉尘或有害气体区域的排风系统宜单设置。
1.5下列情况的排风系统应单设置:
(1)排放介质毒性为《职业性接触毒物危害程度分级》中规定的中度危害以上的区域;
(2)排放介质混合后会加剧腐蚀、增加毒性、产生燃烧和爆炸危险性或发生交叉污染的区域;
(3)排放可燃、易爆介质的甲类、乙类生产 区域。
1.6人员净化用室应送入与洁净室净化空气调节系统相同的洁净空气。人员净化用室应符合下列规定:
(1)人员净化用室之间应保持合理的压差梯度。除有要求外,应确保气流从洁净区经人员净化用室流向非洁净区的空气流向。
(2)人员净化用室后段静态级别应与其相应洁净区的级别相同。前段应有适当的洁净级别,换鞋和更换外衣可以设在清洁区。
(3)人员净化用室应有足够的换气量。
(4)性质药品生产区,为阻断生产区空气外泄,人员净化用室中应按需要设置正压或负压气锁。
1.7送风、 回风和排风的启闭应连锁。正压洁净室连锁程序为先启动送风机,再启动回风机和排风机;关闭时连锁程序应相反。
1.8无菌药品生产的洁净区净化空气调节系统应保持连续运行,维持相应的洁净级别。在非生产期间,净化空气调节系统可以采用低频运行等模式,但仍应保持洁净室相应级别和对周围低级别洁净区的正压。因故停机再次开启空气净化系统,应当进行必要的测试以确认满足其规定的洁净度级别要求。
1.9洁净厂房中散发各类可燃、易爆气体的甲类、乙类生产工序的通风和净化空气调节系统设计应符合现行标准《建筑设计防火规范》G016、《工业建筑供暖通风与空气调节设计规范》G019的有关规定。
中净环球净化可提供GMP车间、GMP无菌车间、GMP净化车间的咨询、规划、设计、施工、装修改造等配套服务。
采暖管道工程炉片漏水
(1)缺陷现象。
1)护片组对使用的衬垫品种规格不全要求,偏位外露,组对不平不严,有漏水现象。
2)圆翼形护片以要方向不对,没按规定使用偏心法兰,法兰连接螺栓过短或过长。
3)炉片表面及内部清砂不,影响美观和使用。
(2)分析原因。
1)炉片组对前没认真清理和检查接口及对丝,使用的整片不符合规定。组对后没进行水压试验或试压时间及压力不符合规定。
2)没按规定进行清理和组对。
(3)防治措施。
1)各种散热器在组对前应认真进行外观检查,判断有无砂眼、裂纹等。检查合格后需用钢丝刷刷去铁锈,清出内部残留的砂子、杂物等。用于接口的对丝或法兰等也应进行检查和清理,合格后才能使用。
2)炉片接口应平整,对丝及补心、丝堵等的螺纹应规整合格,能用手拧入几扣。使用的衬垫应符合介质要求。
3)组对时应放在特制的平台上进行,衬垫要放正,用力要均匀一致。
4)炉片组装完毕,一定要按规范的要求进行水压试验。
5)炉片组装不合格,须拆开,重新组装。
中净环球净化可提供GMP无尘车间、GMP洁净车间的咨询、规划、设计、施工、装修改造等配套服务。
制剂生产工艺简介
目前市场上销售的单克隆抗体药物绝大多数以剂的形式进行生产、销售和使用。
(1) 原液解冻
利用原液解冻装置(如水浴锅)将原液进行解冻,设置解冻温度和解冻时间,待完全解冻后进行配制和灌装。
(2)缓冲液配制
配制(可备料)相关的洁净区级别应根据产品的生产工艺确定。物料准备中应确保料量符合指令要求,标识清晰,应采用双人复核,避免投料量或转运过程中差错。使用自动称量系统的设备,应考虑称量系统的连接电缆、软管对称量线性和称量范围的准确性的影响。配液结束后对溶液的品质应进行必要的,如含量、pH等。除菌过滤可以降低灌装前的药液微生物的污染水平。过滤器与产品成分的相容性应在差条件下得到确认,通常使用两只过滤器串联过滤。推荐配液后直接过滤至缓冲罐,以缩短除菌过滤前的药液存放时间。药液配制过程中风险主要源自上一批次产品的残留污染。配制容器和附属系统先应考虑在线清洁和在线灭菌;必要时也可以考虑人工清洁、湿热灭菌后组装或组装后在线灭菌。
过滤后的滤器完整性应该进行检查,必要时过滤前滤器的完整性也应进行检查。完整性检查宜考虑在线检查。使用*产尘的物料时应采取物理隔离、除尘或其他装置,降低污染。现场通风设施应能阻止气流引起的交叉污染。
(3)灭菌
制剂工序使用的铝盖、胶塞、西林瓶和器具都要经过灭菌的处理,应结合灭菌物的特性、要求(如除热原)选择合适的灭菌工艺。灭菌设备性能、灭菌工艺应得到验证。单克隆抗体产品因对热不稳定, 为非终灭菌产品,应采用无菌生产工艺(除菌过滤法或无菌操作法)进行制备。
(4)灌装
液体装量控制一般使用计量活塞泵或者时间-压力控制系统,装量更准确。通过活塞孔容积和螺杆间隙体积进行定量灌装、对无菌生产丁艺而言,灌装(或分装)是高风险的生产工序,除菌过滤后的药液、无菌原料药将直接暴露在开放空气条件下,虽然在A级环境下操作,但仍应该缩短灌装和密封(如扣塞)的时间以程度降低污染的可能。低温存放的产品应控制在低湿度条件下,以防止设备和容器的结露。灌装后部分产品(如对氧气敏感的粉针剂)需要通人除菌过滤的氮气,降低灌装中氧气的混入量。灭菌后灌装零部件应采取防止污染措施,如在A级保护或者密闭条件下传送。
(5)轧盖
轮盖工序主要是防止胶塞脱落,为产品提供长期的密封**。轧盖区域应结合产品的密封性能、设备状况、铝盖特性等设计合适的洁净级别。轧盖过程中*产生金属微粒或胶塞脱落现象,因此应考虑设定必要的除污染设施和检查装置,以*污染和确保产品的密封完整性。
(6)灯检
通过灯检剔除个别有异物的产品,应通过生产工艺及其控制**产品中产生异物的概率。灯检仅为防止有异物产品上市的措施。灯检人员的素质和培训水平、灯检台的照度和背景、灯检的时间是该工序效果的主要影响因素。采用自动灯检设备必须通过验证,不低于人工灯检的质量**水平。相关的 SOP包括:灯检区的清场,灯检废品的管理,灯检设备的维护,灯检人吊的培训方法,灯检连续工作的时间规定等。
(7)包装
产品经贴标签、装箱后成为成品。包装线重要的是防止混淆。应确保标签正确,批号、生产日期和有效期等信息准确。产品数、标签消耗数等应合理平衡。为防止混绢,包装区应能防止无关人员进入。应有SOP规定防止标签信息差错、混淆的措施,数额平衡的检查方法和可接受标准等。
不同单克隆抗体药物其生产的工艺虽不同,但均可分为原液生产工艺和制剂生产工艺两部分。原液生产工艺主要包括:细胞培养工艺和纯化工艺两部分。目前在**的单克隆抗体市场,全人源化单克隆抗体是未来的发展方向。在FDA 批准上市的80多种基因工程和抗体工程产品中,抗体类产品有26种,其中18种为人源化抗体。
中净环球净化可提供GMP车间、GMP无菌车间、GMP净化车间的咨询、规划、设计、施工、装修改造等配套服务。技术、经验丰富、价格实惠,通过机构检测。
洁净厂房监测
1.按照双方协议书的规定进行空气中悬浮粒子浓度和其他参数的监测。
2.双方协议书中应明确测量空气悬浮粒子深度少采样点、每次少的空气采样量、采样时间、每个采样点的测量次数、测量时间间隔、被计数粒子的粒径,以及粒子数的限值。
3.当监测结果**过规定的限值时,则应认定设施不符合要求,应进行修正;修正后应再进行认证检测。当监测结果在规定限值内,可继续监测。
洁净厂房认证
1.按双方协议书的规定及*A.2节的要求,按*A.3节的方法进行测试,当测试结果在规定的限值之内时,可认定该洁净室不符合要求,应进行改进,在完成改进工作之后,应进行再认证。
2.记录数据评价应符合下列规定:
2.1在空气洁净度测试中,当测点在1点~10点时,应计算平均中值、标准偏差、标准误差和由全部采样点的平均粒子浓度导出95%置信上限值。
2.2当采样点**过10点时,应计算算术平均值,并按算术平均值进行空气洁净度等级的评价。
3.每次性能测试或再认证测试应做记录,并应提交性能合格或不合格的综合报告。测试报告应包括下列内容:
3.1测试机构的名称、地址。
3.2测试日期和测试者签名。
3.3执行标准的编号及标准出版日期。
3.4被测试的洁净室或洁净区的地址、采样点的特定编号及坐标图。
3.5被测洁净室或洁净区的空气洁净度等级、被 测粒径、被 测洁净室所处的状态、气流流型和静压差。
3.6测量用的仪器编号和标定证书,测试方法细则及测试中的情况。
3.7测试结果包括在全部采样点坐标图上所测的粒子浓度或沉降菌、浮游菌的菌落数。
3.8对异常测试值进行说明及数据处理。
3.9.上次的测试日期。
3.10设施的测试文件可作为下次监测计划的依据。
4.测试机构应提交洁净室检验证书、再检验证书。