-

-
深圳市中净环球净化科技有限公司
- 咨询热线:燕生
18098978678


热门搜索:

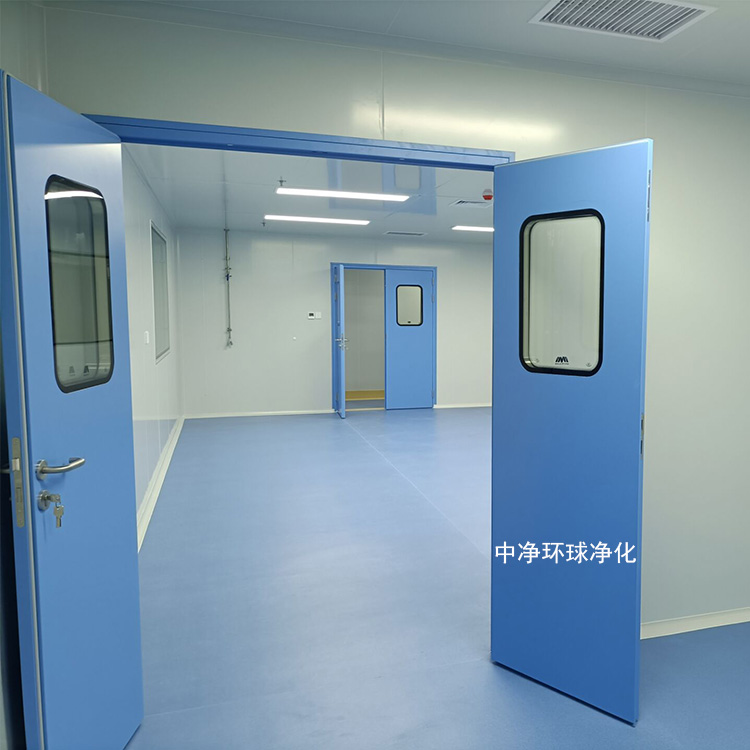
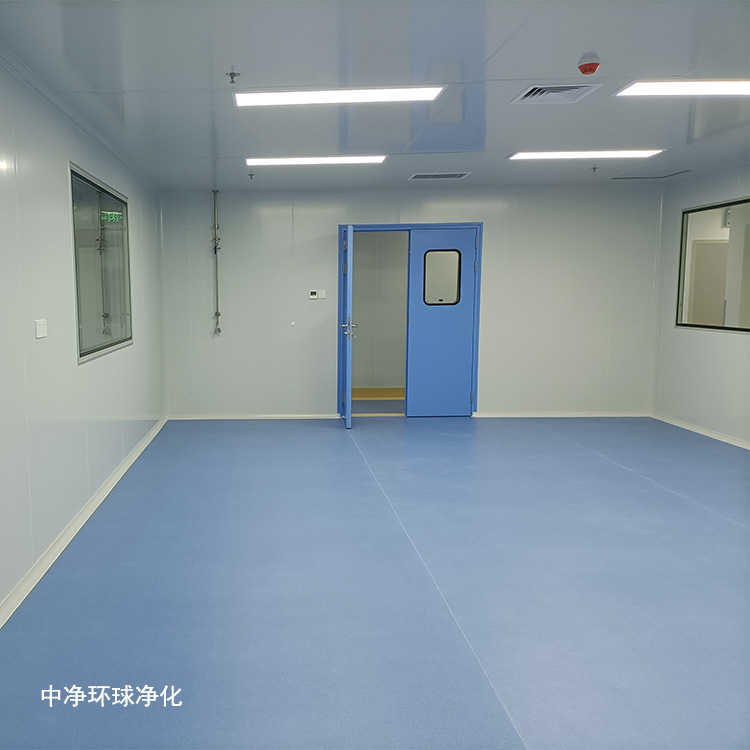
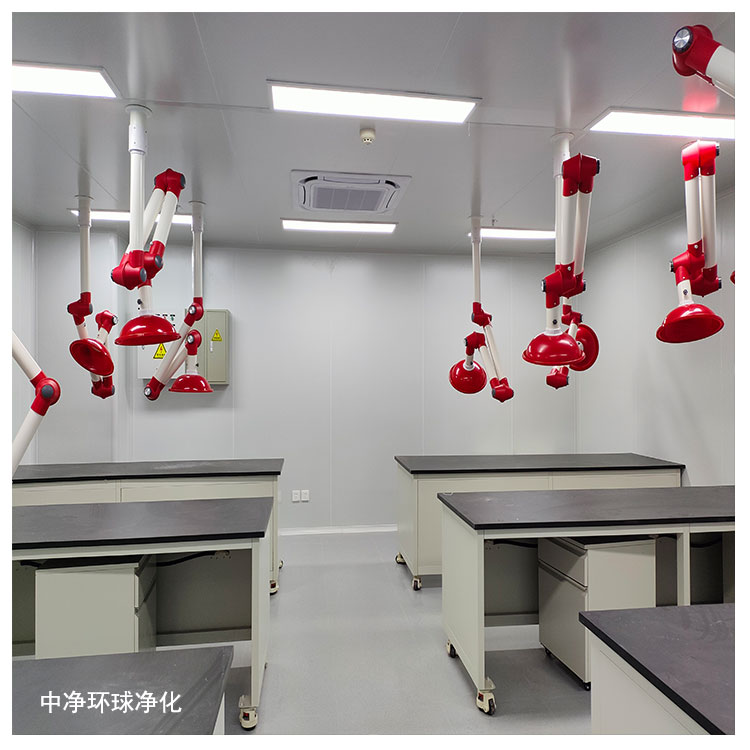
中净环球净化可提供植入医疗器械车间、医疗器械净化车间、医疗器械无菌车间咨询、规划、设计、施工、装修改造等配套服务。
生产管理(四)
(六)过程确认
1.企业应明确并充分识别关键工序、过程等需要进行验证的生产工艺,形成文件,并明确过程的工艺参数的验证范围、工艺验证的方案、记录以及报告的要求。过程一般可包括铸造、锻造、热处理、钝化、电解、、无菌加工、制水、制气、焊接、冻干、末道清洗、初包装封口等;关键工序指对产品质量起决定性作用的工序,如通过加工形成关键、重要特性的工序,加工难度大、质量不稳定的工序等。
2.过程确认方案和报告应包含每一重要参数过程验证记录。工艺规程或作业书中规定的参数应和验证结果一致。验证报告应由授权人签字批准。
3.需确认的过程应按程序实施,关键工序、过程的重要工艺参数应经过验证,并经审批后实施。过程确认活动一般包括四个阶段:
(1)设备规范的评审与批准;
(2)所使用设备和必要服务的提供的初始确认—安装确认(IQ);
(3)过程将生产出可接受的结果及所建立的过程参数的限度(不利的情况)—操作确认(OQ);
(4)过程长期稳定性的建立—性能确认(PQ)。
4.过程的确认方案和报告中应包括评价的计划、实施、记录和结论,应对过程确认的人员进行确认。如生产和服务提供过程中采用的计算机软件对产品质量有影响,应编制确认的程序,在初次应用以及软件的任何更改应用前予以确认并保存记录。
5.企业应对生产过程中用到的对产品质量有影响的嵌入式或电脑用软件予以确认。软件的确认可以与设备确认共同完成,但应单评价。
6.企业应编制产品过程确认的程序文件(包括湿热、环氧乙烷、辐照、过滤等方式)。过程或无菌加工过程的确认应符合相关标准的规定,如《医疗产品 确认和常规控制要求》(GB18278~GB18280)系列标准,记录或报告应经过评审和批准。
7.在初次对产品进行前应对过程进行确认,其中,EO确认包括试运行、物理确认和微生物确认,辐照确认包括辐照装置的安装确认、在已进行安装确认的辐照装置中进行产品运行确认、在已确认合格的设备中,用的产品或模拟产品进行性能确认、建立剂量、建立耐受剂量等。当相关的条件(如产品、器、工艺参数、包装等)发生变化时,企业应进行再确认。
8.若采用无菌加工技术**产品无菌,企业应按有关标准规定,如《医疗产品的无菌加工》(YY/T 0567系列标准),进行过程模拟试验。
9.过程确认的记录应满足标准的要求。EO确认报告至少应包括:产品的详细说明(包括包装、器内被物品的放置形式);器的技术规格;试运行数据;物理性能确认和生物学性能确认的全部记录;进行性能确认时所有仪表、记录仪等经过校准的;复审和重新确认的规定;确认方案;所用程序的文件资料;所有人员的培训手册和记录;文件化操作规程,包括过程控制范围;维护与校准程序;确认结论。
中净环球净化可提供植入医疗器械车间、医疗器械净化车间、医疗器械无菌车间咨询、规划、设计、施工、装修改造等配套服务。
洁净室(区)控制要求
1.材料
洁净室(区)地面一般采用自流平或PVC等耐酸耐磨的材料;墙面一般采用彩钢板,应平整光滑,接口应严密,无裂缝;门窗不应采用木制材料。
工艺用水管路的材料应、 耐腐蚀、易,可根据需要选择不锈钢管、聚丙烯、ABS工程塑料等材料。
2.密闭性
洁净室内门窗、墙壁、顶棚、地面的构造和施工缝隙应采取密闭措施,不宜设置门槛;洁净室窗户与室外环境相连时应采用双层结构设计。空调机组进风口应设置如止回阀等防倒灌装置。
3.门
门应有明显标识,应向疏散方向开启;门可采用落地玻璃封闭,并配备锤等开启工具;通道应无障碍。
4.防异物设施
生产厂房应配有如灭蝇灯、门帘、纱窗、粘鼠板、挡鼠板等防尘、防虫和其他动物、异物进入的设施。企业还应对空调机组进风口采取防止异物进入的相应措施。
洁净环境的管理可参考原北京市食品药品监督管理局印发的《医疗器械洁净室(区)检查要点指南(2013版)》。
中净环球净化可提供植入医疗器械车间、医疗器械净化车间、医疗器械无菌车间咨询、规划、设计、施工、装修改造等配套服务。
生产管理(二)
(三)洁净室(区)卫生管理
1.企业应明确洁净室(区)定期清洁、的要求,对操作台面、墙面、地面、顶棚表面定期进行清洁。操作台应确保光滑、平整、无缝隙、不脱落尘粒和纤维,不易积尘并便于清洗。与物料或产品直接接触的设备、工艺装备及管道表面应、耐腐蚀,不与物料或产品发生化学反应和粘连,应无死角并易于清洗、或。百级的洁净室(区)内不得设置地漏。在其他洁净室(区)内,水池或地漏应当有适当的设计和维护,并安装易于清洁且带有空气阻断功能的装置以防倒灌,同外部排水系统的连接方式应当能够防止微生物的侵入。一般应包括以下内容:
(1)明确清洁的项目、方法、频次的要求。
(2)应明确如紫外灯、臭氧等空气的方法、时机、频次、时间、记录等要求。紫外应具有平面布置图和位置标识,应注意传递窗和气闸室内的装置,保存使用记录。应对紫外和臭氧的效果进行验证。
(3)应明确洁具清洗、存放的要求,洁具不应存放在洁净室生产区域内,清洁工具的洗涤、干燥及洁具存放宜设于立、卫生,且通风良好的洁具间。洁具间中清洁区、污染区标识应明显,卫生工具应无脱落物、易清洗、易。
(4)应明确洁净室(区)内洗衣机的清洁要求,并保存相关记录。
(5)应明确剂的使用管理的要求,结合剂的有效成分,定期更换剂,保存配制和使用记录,并对效果进行评价或验证。
(6)应当制定洁净室(区)的卫生管理文件,按照规定对洁净室(区)进行清洁处理和,并保存记录。所用的剂或方法不得对设备、工艺装备、物料和产品造成污染。剂品种应当定期更换,防止产生耐药菌株。
2.企业应根据生产工艺制定清场的管理规定并保存清场记录。产品清场过程应能有效防止产品交叉污染。清场后可采用标识来确认已清场,生产前也应确定无上次生产物。应注意空调机组停止工作时,为了防止污染应将所有的产品进行清理;生产产品或过程更换时,为了防止交叉污染,应进行的清场。清场记录可单记录或与生产记录合并,如单记录应可追溯到需清场的产品。
(四)批号管理
企业应建立批号管理文件,需明确原材料批、生产批、批、中间品批等批号的编写方法,规定生产批和批组批方法,并明确生产批号和批号的关系,生产批的划分应符合企业相关文件的规定。应注意大批号分解成多个小批号的接口管理问题,并应规定每批应形成的记录。对于植入类的产品,应根据法规的要求和产品的风险,设置单一产品的性编码,以满足产品追溯的要求。
中净环球净化可提供植入医疗器械车间、医疗器械净化车间、医疗器械无菌车间咨询、规划、设计、施工、装修改造等配套服务。
生产管理(一)
(一)生产工艺识别
1.企业应识别产品的全部特性和相应工艺流程,并依据产品特性要求进行实现过程的质量策划,还应明确产品实现各阶段控制要求和必要的资源条件。企业应评价产品实现过程的质量形成因素,识别对质量有影响的相关过程,识别关键工序和过程等内容。应制定形成文件的程序、要求、作业书以及引用资料和引用的测量程序。
2.企业应制定关键工序、过程验证的规定,实施关键工序、过程验证确认工作计划。应依据确认的结果制定关键工序和过程工艺规范和作业书;并应按文件要求,保存活动记录。
3.对于在生产过程中因突发停电等不可抗力导致生产中断的,企业应当评估中断生产对相关产品质量造成的影响并采取妥善措施进行控制,同时如实对相关情况进行记录,确保产品质量。
(二)产品防护
1.企业应制定产品防护的程序文件。产品防护的程序文件应包括产品标识、搬运、包装、贮存和保护,以及对产品的组成部分防护的内容。应根据对产品质量影响的程度规定所生产的无菌植入性医疗器械及材料的贮存条件,应控制和记录这些条件,并在产品技术文件、标签和使用说明书中。贮存场所应配备环境设施,并应对贮存条件进行记录。
2.生产过程中产生粉尘、烟雾、毒害物、射线和紫外线的厂房、设备,应安装除尘、排烟雾、除毒害物和射线防护装置(如喷砂、电解、钝化、荧光探伤、激光打标、涂层、EO气体排放、洁净室内焊接、注塑等过程)。企业应安装相应的防护和去除装置,若有害气体需排到大气中应进行适当的处理;必要时,企业应在文件中对有害物质做出规定。
3.生产设备所用的润滑剂、冷却剂、清洗剂不应对产品造成污染。应制定所用润滑剂、冷却剂、清洗剂的清单并规定选用要求;如有污染风险应采取相应防污染措施,并做好相应的验证。如果所用助剂会对产品造成污染,即使在洁净室(区)内加工的零配件也应使用合适的方式末道清洁。在洁净室(区)内通过模具成型后不清洗的零配件所用的脱模剂应、无腐蚀,不会影响终产品的质量。企业应通过验证的方式证实脱模剂不会影响产品质量,一般应评价脱模剂的生物和化学性能。脱模剂应耐高温,不会被注塑件吸附。
4.企业在生产过程中必须进行清洁处理,或者从产品上去除处理物时,应编制产品清洁要求的文件,并加以实施。企业应在工艺文件中应明确对产品的清洁方法(包括清洁工艺的相关参数、清洁所需的介质等)的相关要求,并保存产品清洁过程记录。产品清洁要求,一般指在使用前常规的清洁手段不能去除污染物,只有工厂采用方法和清洗剂才能有效去除。企业应根据产品的预期用途和生产工艺,明确产品微生物污染和微粒污染监视的要求,保存相关记录,进行趋势分析,必要时采取相应措施。
5.企业应根据产品质量要求和生产过程中的主要污染情况,采取适当的措施对进入到洁净室(区)的零配件、物料或产品进行清洁处理。应规定零配件、物料或产品进入洁净室(区)的净化程序并具备设施,净化程序和设施应能有效去除生产过程中的零配件或产品、外购物料或产品上的污染物。对于需清洁处理的无菌植入性医疗器械的零配件,末道清洁处理应在相应级别的洁净室(区)内进行,所用的处理介质应能满足产品的质量要求。应有末道清洁工艺验证,保存验证记录。末道清洁处理室的洁净度应和进一步加工产品区域的洁净度级别相同,使用的处理介质包括液体溶剂、气体或工艺用水等应满足产品质量的要求,所用介质的化学残留物不能对产品造成污染从而影响产品性能。
产品清洗过程确认可参考原北京市食品药品监督管理局发布的《医疗器械产品清洗过程确认检查要点指南(2016版)》。