-

-
深圳市中净环球净化科技有限公司
- 咨询热线:燕生
18098978678


热门搜索:
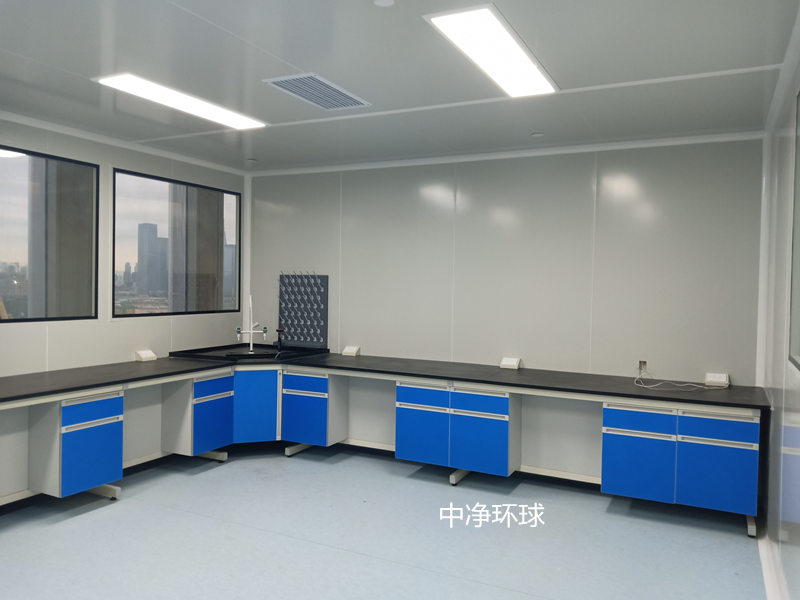
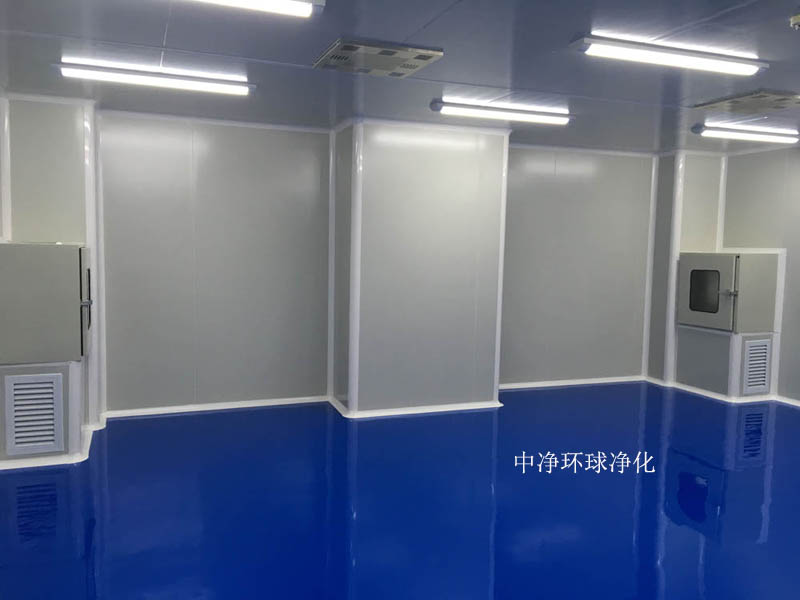
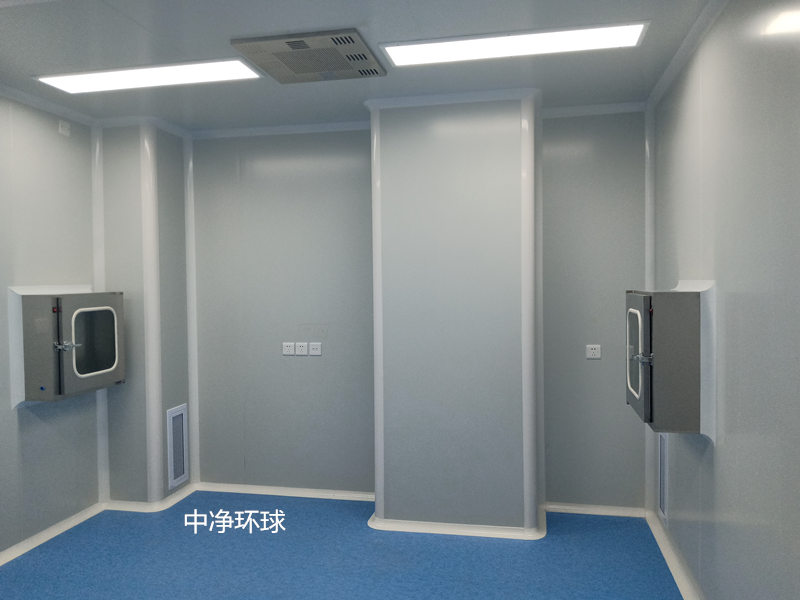
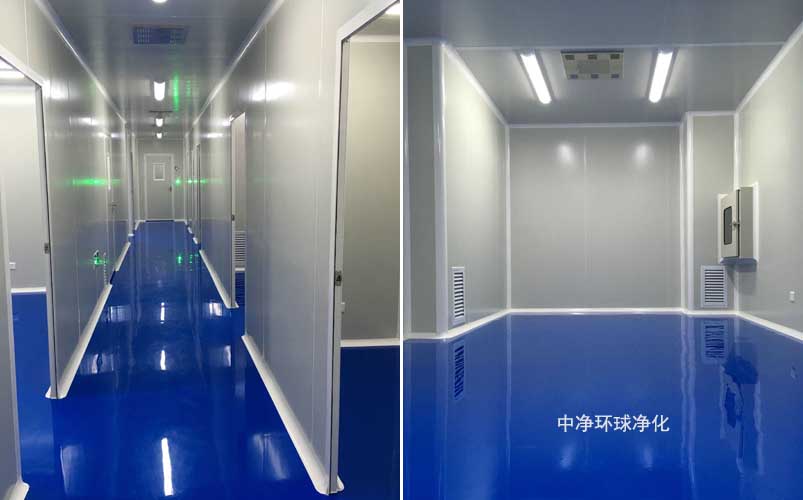
中净环球净化可提供器械GMP洁净室、诊断试剂车间、PCR实验室的咨询、规划、设计、施工、安装、改造等配套服务,技术、经验丰富、价格实惠,具备装饰装修、机电安装、净化行业等,众多成功案例。
医疗器械洁净室(区)检查要点及流程(一)
以下检查要点的表述主要分为对现场情况和文件资料的检查两部分,但在实际检查过程中应特别注意现场查看、询问、记录的情况与企业的规定、文件、记录的符合性。
1.现场观察企业生产、检验洁净室(区)环境
(1)洁净室(区)内、物流走向是否交叉。
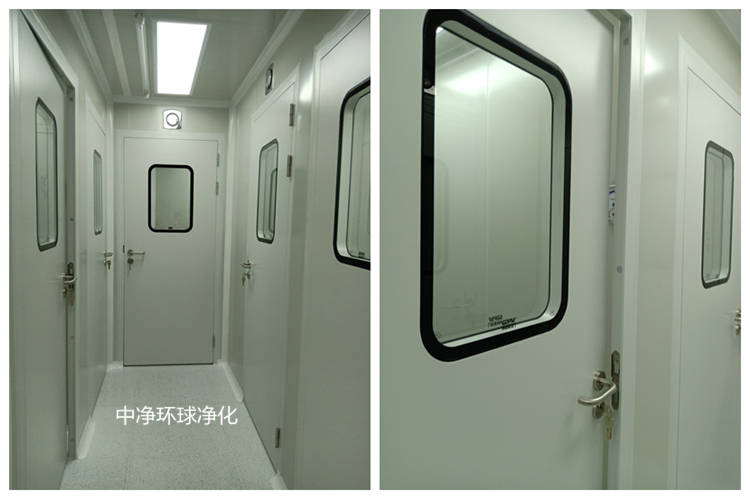
(2)进入一更是否进行换鞋、脱外衣,洗手,是否设置感应**、长把**或脚踏开关**、是否设置烘干器,是否设置门档和防昆虫设施,是否张贴洗手步骤。
(3)进入二更是否进行穿洁净工作服(鞋)或无菌工作服(鞋)、口罩、帽子、手消毒。手消毒剂是否定期更换,以防止产生耐药菌种。
(4)二更是否设置整衣镜、方便穿洁净工作服或无菌工作服设施,是否张贴更衣流程。是否设置存衣、挂衣设施。二更中暂存的洁净工作服和工作帽是否有防污染措施。洁净工作服和工作帽是否有效遮盖内衣、毛发;对于无菌工作服还能包盖脚部,并能阻留人体脱落物。一更使用的鞋是否与洁净室(区)使用的鞋有效分隔。
(5)是否设置缓冲间或风淋室,洁净室(区)工作人员**过5人的,风淋室旁是否设置旁通门。风淋室是否有防止门同时开启的措施。
(6)洁净室(区)内工作人员是否穿拖鞋,化妆及佩戴饰物等,是否将个人物品带入洁净室(区)。
(7)洁净室(区)内是否设置洁具间、洗衣间、工位器具间以及中间库等功能间。洗衣间是否布置了整衣晾衣区域,是否具备了洁净工作服或无菌工作服消毒灭菌措施,是否确定了洁净工作服或无菌工作服存放方式。洗衣间洗衣设施配备是否合理,以满足洗衣、洗鞋需求。衣服和鞋是否分别清洗。不同洁净度级别洁净室(区)使用的洁净工作服或无菌工作服是否定期在规定级别洁净环境中分别清洗、干燥、整理和保存,并区别使用。洁净工作服和无菌工作服清洗是否按要求使用工艺用水。
(8)洁具间、洗衣间、工位器具间以及需要使用工艺用水的功能间是否设置了必要的水路管道、水池,是否标识工艺用水的种类和流向。是否设置地漏(万级及以上洁净室(区)不宜设置地漏),地漏是否具有防倒灌措施。地漏是否及时清洁、消毒。
(9)是否设置了与产品生产工艺相对应的功能间或区域,如注塑间、干燥间等,其送回风管理和配置的设备是否符合法规、标准规定和工艺的要求,必要时是否设置了缓冲间或气闸室。注塑间内是否设置了模具存放区域,并采取有效的防护措施。
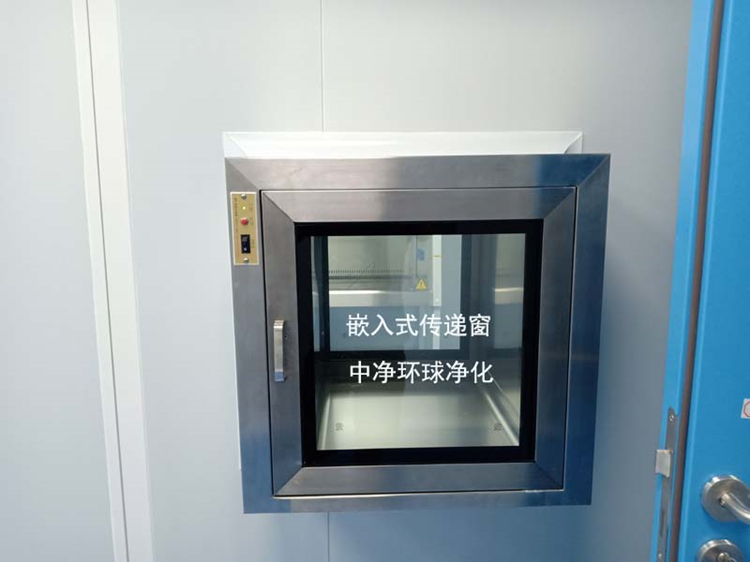
(10)是否设置了物料,处是否采用风淋或传递窗,是否进行净化处理,是否有防止窗同时开启的措施,门窗是否密封良好。
中净环球净化可提供器械洁净车间、无菌室、PCR实验室的设计规划装修改造,技术、经验丰富、价格实惠。
臭氧在制造过程中可以消毒灭菌;使代谢物产物氧化,从而抑制新陈代谢过程;使各种有臭味的有机或无极物氧化,除臭。使用臭氧灭菌成本降低;被灭菌物品上没有残留物;臭氧终分解物质是氧气,无害;臭氧对整个空间都有灭菌作用,较适合房间的灭菌。但也有其缺点,当用空气作为原料来生产臭氧时,会产生少量的氮氧化合物;在较高浓度下,对橡胶、塑料等高分子材料有影响。
臭氧对各种微生物的杀灭效果是不一样的,臭氧对人和动物的致病菌、病毒具有较强的杀灭作用,对金葡萄球菌、枯草杆菌、大肠杆菌等有杀灭作用;臭氧对霉菌的杀灭效果比对杂菌的杀灭效果要好,但臭氧在低浓度下对的杀灭作用不大,因为在低浓度臭氧作用下暴露一定时间后,会产生抗体。臭氧的灭菌效果取决于臭氧的浓度、微生物的种类、灭菌的时间、温度、待灭菌物的包装方式、包装材料、待灭菌物的吸收性和所发生的氧化反应等。
GMP车间除菌过滤器是在无菌制造过程中,用于液体或气体除菌使用的过滤器,薄膜过滤器的孔径通常控制在0.22um,除菌过滤器的使用应有时间限制,具体使用时间应根据品种验证后决定,一般在湿热灭菌后8H以内使用。GMP车间除菌过滤器的材质构造要求滤材的惰性越大越好,惰性越大表示没有溶出物并且对滤液的吸附损耗小;要求过滤器材质和结构与药品接触要恰当,有时有对塑料测试的要求和对细胞毒性测试的要求;除菌过滤器要具有恰当的耐热性,要有较多的重复灭菌次数,并适合使用高的生产温度和长的生产时间;还应能耐受较大气压及液压冲击,例如生产中可能产生的液压或气压冲击、压力的波动、水锤及气锤等;通常按照生产和灭菌处理时的大使用压差来选择过滤器。
中净环球净化可提供器械无菌车间、无菌室、实验室的咨询、规划、设计、施工、装修改造等配套服务,技术、经验丰富、价格实惠。
水系统的储罐上使用通风过滤器来减少在液位降低时的污染,组件是由疏水性的PTFE和PVDF组成,可以防湿,孔径通常是0.2微米;过滤器应该能承受消毒温度,在选型时应能满足在快速地注入水或在高温消毒的循环中体积收缩的情况下能有效地卸放负压,在热系统中的过滤器通常用夹套来减少冷凝液的形成,冷凝液的形成会使储罐上的疏水性过滤器堵塞;滤芯要与过滤器壳体相匹配,安装在规定用水储罐上的通风过滤器应做完整性测试;离心泵普遍用于分配系统当中,应当检查性能曲线和吸入压头要求来防止气蚀,气蚀会引起微粒污染,由于在冷系统中温度会有很大升高或在热系统中的蒸汽压会产生气蚀,也应当考虑泵在很长一段时间内在低流速或没有排净的情况下产生的热。
拉伸的无缝和纵向焊接管道普遍应用于直径是两英寸和更小的管道的系统中,近年来外表类似于无缝的焊接钢管的使用越来越多,并且价格相对于无缝管要低很多,PVDF经也是可用的材料,但在实际中,不锈钢管的应用是广泛的。在一个特定的水储存和分配系统中,总是要预想出一些促进微生物生成问题的特定的基本条件,以下几个基本办法可以抑制这些问题,典型能促进微生物生成的基本条件有:停滞状态和低流速区域;促进微生物生长的温度;供水的水质差。减轻这些问题的一些基本方法如下:维持臭氧水平在0.02ppm到 0.2ppm之间; 连续的湍流;升高的温度;合适的坡度;光滑和洁净的表面,减少营养物质蓄积;经常排放,冲洗或消毒;排水管道的空气间隙;确保系统无泄漏;维持系统正压。
良好的工程设计,如*死角,**通过整个系统有足够的流速,周期性的消毒能帮助控制微生物。因此这是在下列情况下储存和分配循环系统中常见的实例:在大于70T 或臭氧的自消毒的条件下;如温度控制4~10摄氏度来限制微生物生长并周期性消毒的情况下;在常温环境下,消毒是通过验证的方法控制微生物生长,如果 你忽略所有项目,就增加了微生物负荷问题的可能性,这些项目包括表面处理、储罐形式、储罐隔离、储罐周转率、管道坡度、排放能力、死角和流速。
中净环球净化可提供器械洁净车间、无菌室、PCR实验室的设计规划装修改造,技术、经验丰富、价格实惠。
医疗器械设计控制过程的几个阶段与要求
医疗器械设计控制过程
这个过程中的目标包括:
1、确保终产品是有效,和满足需求的
2、能够满足当地法规
3、确保原型符合概念,这有助于制造商的设计过程
设计控制过程包括以下几个阶段
1、设计输入
设计输入定义医疗器械的性能标准和功能要求。
设计输入是设计控制中耗时的部分,有效文档是产品开发过程终成功的关键。
2、设计输入包括:
(1)获取所有功能,性能,
(2)建立用户需求和预期用途
(3)确保设计输入清晰,客观
(4)允许或反证的方式陈述设计输入
(5)产品标识,可追溯性,制造,包装和检查程序
(6)设计输入不仅仅要符合要求,它还会影响您的设计输出,设计验证,甚至会影响终产品的成败。
3、设计输出
设计输出像仪器的配方一样,由制造仪器所需的零件,组件,模块,检查程序,材料要求和测试协议组成。设计输出是把您的设计输入综合到仪器的统一生产计划中的终结果。
设计输出和设计输入是一个连续的循环。当设计输出终与设计输入匹配时,该过程顺利完成。
团队在创建输出时应该参考设计输入文档。设计输出包括仪器本身、技术文件、风险分析、对仪器或任何与之相关的研究以及用户手册。
4、设计评审
企业需要审查所有设计,找出错误和不足,并加以改进。
设计评审一般有两种,失效模式分析和故障模式分析。失效模式分析是指识别可能导致仪器潜在问题危害的过程。故障模式分析是搜索仪器的每个零件和组件来查找潜在的故障,确定它们是由什么引起的,并提出解决方法。这些结果应记录在设计历史文件(DHF)中。
5、设计验证
新的医疗器械的反复测试是非常重要的,因为潜在的故障和隐患会造成更严重的危害。
设计验证的目的是您的设计输出满足设计输入的要求。在这里,您可以记录测试,分析和检查,以您的医疗器械的设计符合客户需求并满足设计的要求。
6、 设计变更
设计变更是指仪器设计的变更。产品开发是一个高度迭代的过程。随着产品开发过程的推进,可能需要多次经历这个阶段。
企业应在设计变更实施前,建立并保持识别,文件编制,验证,审查和批准的程序。通过验证和确认,确次设计变更拟解决的问题得到实际解决。确保变更得到批准,并检查变更是否引起新的问题。终必须将重大设计变更通知机构并且仪器必须重新授权。
7、设计转移
设计转移是产品生命周期的一个重要阶段。FDA的质量体系法规要求制造商完成以下步骤,以便完成设计转移过程:
(1)建立和维护程序,确保仪器设计正确转化为生产规范
(2)确保产品设计转化为生产技术和方法
将产品设计转移到制造环境需要一套完整的过程来同时协调多个任务。凭借过往经验,良好的程序操作和细节审查是成功过渡的关键。当生产外包给其他制造商的时候,可能存在由于沟通磨合的问题而导致设计转移失败。企业文化、企业资源、质量体系的差异,以及设计转移的看法等都会增加设计转移风险。